Póngase en contacto con Engelhardt
Piezas de silicona de grado médico: una guía de validación y selección basada en evidencia

La silicona (piezas) de grado médico se refiere a componentes moldeados cuyo material, procesamiento, uso previsto, perfil de contacto con el paciente, ruta de esterilización y trazabilidad están respaldados por evidencia apropiada para el dispositivo terminado. Es una serie de decisiones relacionadas con el uso previsto, el contacto con el paciente, la formulación, el moldeo, el procesamiento posterior, la esterilización y la trazabilidad del conjunto de evidencia disponible para respaldar el dispositivo terminado.
Los compradores que buscan “silicona (piezas) de grado médico” generalmente intentan resolver toda esa cadena, no simplemente identificar un polímero. La respuesta depende de la definición de la aplicación y del alcance de la evidencia que proporciona cada documento.
Esta descripción general muestra a los ingenieros, el personal de calidad y el personal de abastecimiento cómo resolver la cadena. Se centra deliberadamente en la planificación de evidencia y validación; Los detalles de capacidad de moldeo, herramientas y cotizaciones pertenecen a la página de capacidad del proveedor.
Para los fabricantes de dispositivos médicos, esto es válido para una amplia gama de componentes médicos, desde una junta de silicona blanda hasta componentes de administración de medicamentos. Un proyecto de moldeo de silicona de grado médico para la industria médica requiere evidencia rastreable hasta un diseño de producto específico, y no una afirmación general dirigida a la industria de la salud.
Conclusión clave: Trate el “grado médico” como el inicio de una revisión de la evidencia, no como su conclusión. La especificación de compra más segura nombra el uso, los registros requeridos, el artículo de prueba representativo y los controles de cambio.
Lo que demuestra (y no) la “silicona de grado médico”
La silicona de grado médico es un término de mercado ampliamente utilizado. Sin embargo, no es una certificación universal única para cada componente moldeado. La frase puede indicar que una formulación de caucho de silicona tiene ingredientes controlados, datos de prueba de respaldo o un historial en aplicaciones de atención médica. La silicona de grado médico, sin embargo, no prueba la afirmación de un dispositivo médico.
La distinción es importante porque la Administración de Alimentos y Medicamentos de EE. UU. evalúa los dispositivos en lugar de aprobar los materiales individuales utilizados para fabricarlos. Sus recursos de biocompatibilidad abordan el dispositivo en su forma final terminada, incluido el procesamiento y la esterilización cuando corresponda. Por lo tanto, la pregunta práctica no es “¿Está aprobada esta silicona FDA?” pero “¿Qué evidencia respalda esta formulación, este proceso y este uso previsto?” Guía de biocompatibilidad FDA
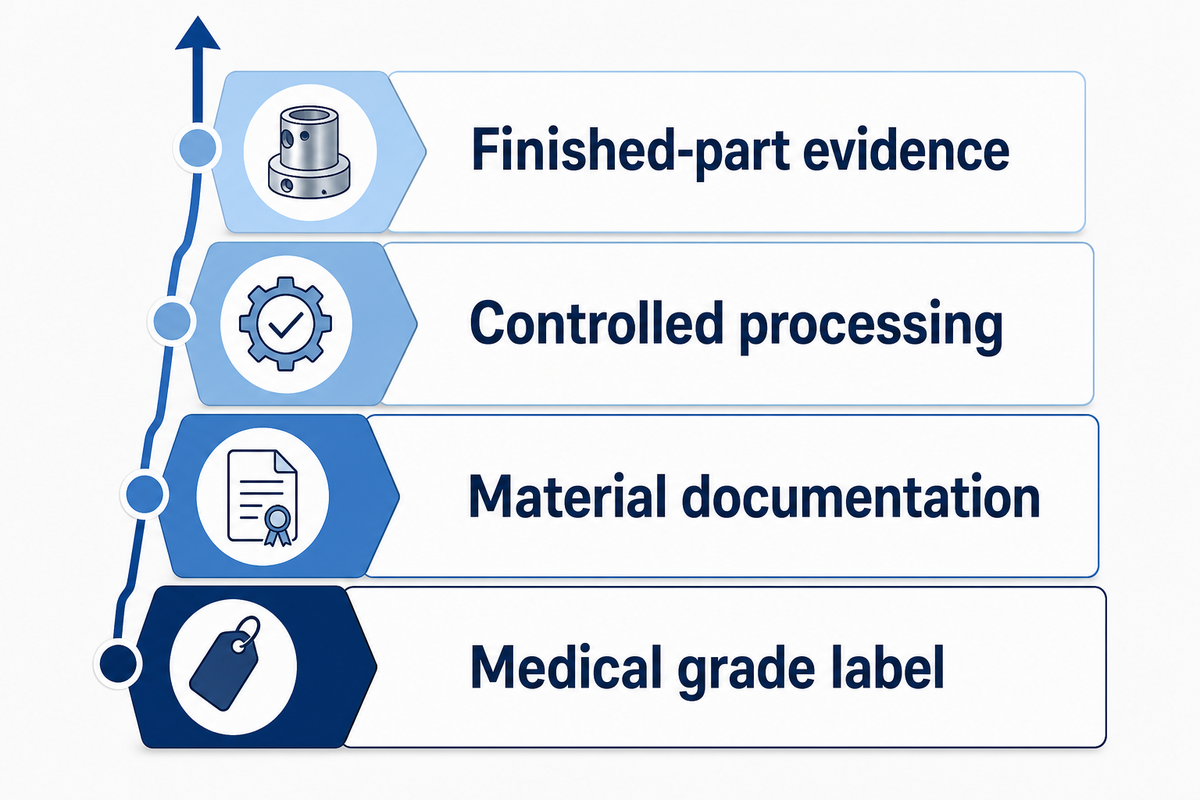
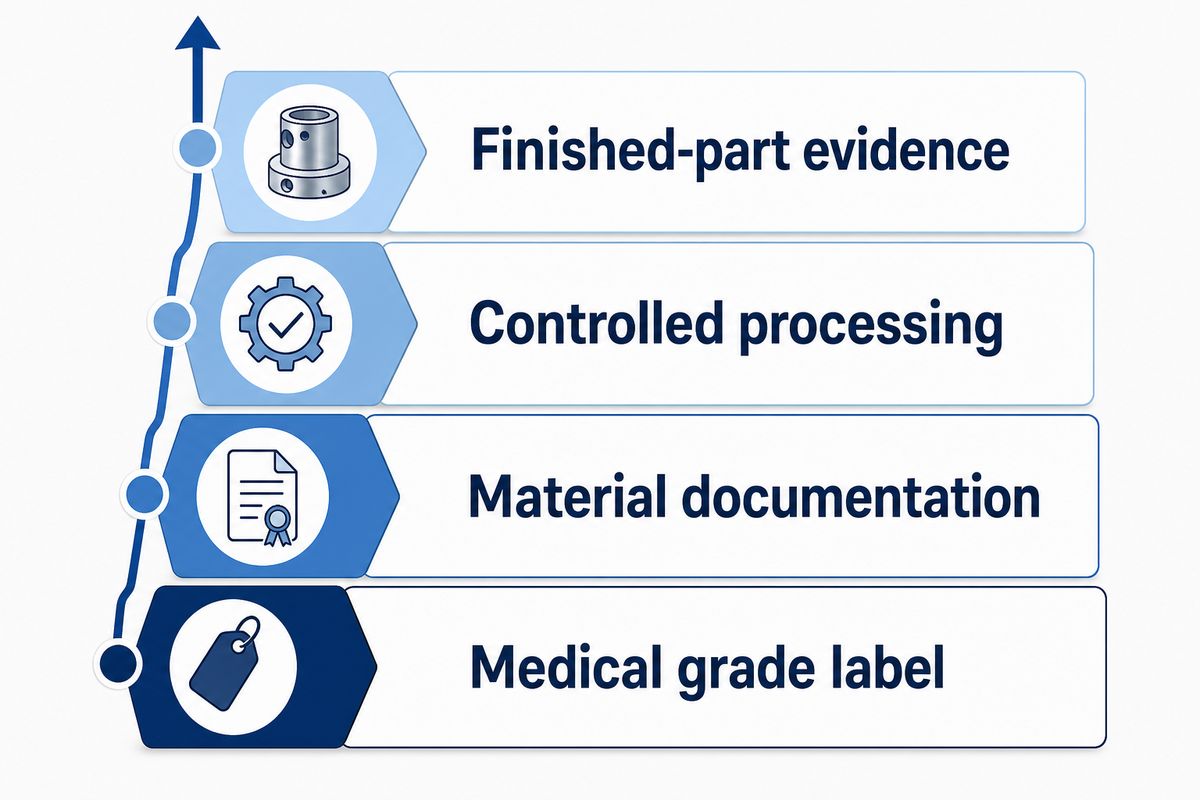
La escalera de la etiqueta a la evidencia
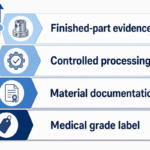
| Nivel | Lo que te puede decir | Lo que queda abierto |
|---|---|---|
| 1. Etiqueta de “grado médico” | El proveedor posiciona el material para uso sanitario. | ¿Qué grado, alcance de la prueba y uso previsto? |
| 2. Documentación material | Identidad, controles de composición, certificados y resultados de pruebas seleccionados. | ¿La muestra analizada era representativa de su parte? |
| 3. Procesamiento controlado | Se definen registros de moldeo, postcurado, limpieza y lote. | La distinción es importante porque la Administración de Alimentos y Medicamentos de EE. UU. evalúa los dispositivos en lugar de aprobar los materiales individuales utilizados para fabricarlos. |
| 4. Evidencia de la parte terminada | El artículo de prueba y el plan de validación representan la configuración proporcionada. | ¿la evaluación completa de riesgos del patrocinador del dispositivo respalda el uso declarado? |
La evaluación biológica ISO 10993, las pruebas USP Clase VI, el estado de contacto con los alimentos y la química del curado con platino se encuentran en peldaños diferentes. Responden preguntas diferentes. Ninguno debe ser sustituido silenciosamente por otro.
Se aplica la misma regla sobre si el tipo de silicona es una formulación de caucho de silicona LSR, HCR, silicona transparente o platino. El caucho de silicona médica se puede utilizar para diferentes propósitos, pero el uso previsto en dispositivos médicos es la cuestión rectora.
Comience con el uso previsto, el tipo de contacto y la duración del contacto
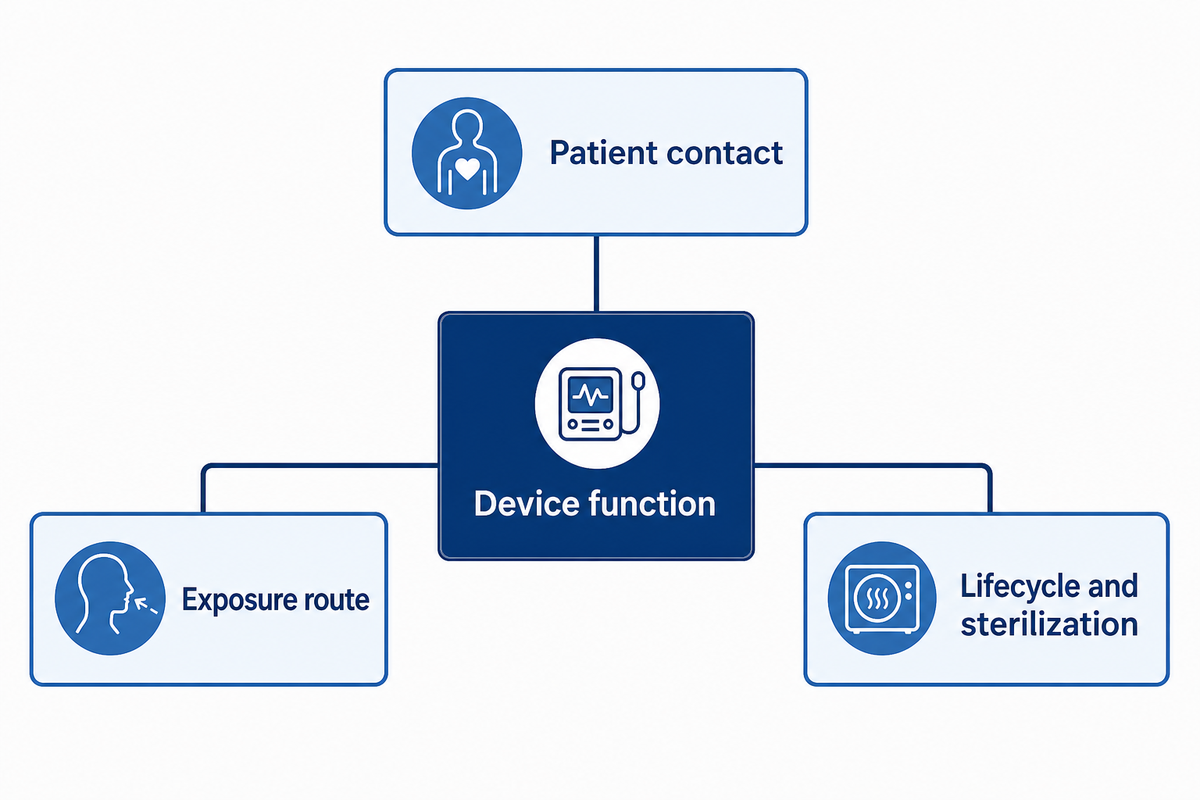
Al proporcionar evidencia, la atención debe centrarse en el dispositivo y no en el polímero. Describir la función del componente. Estado que está potencialmente expuesto a él. ¿La exposición es de contacto o sin contacto? ¿Cuál es el tejido o fluido en contacto? ¿Cuánto tiempo y con qué frecuencia se produce el contacto? ¿Es un sistema cerrado? ¿Está esterilizado el componente? ¿Es implantable? ¿Es parte del camino del fluido?
ISO 10993-1:2025 coloca la evaluación biológica dentro de un proceso de gestión de riesgos. Esto evita un error de adquisición por el cual una lista de prueba estándar se copia ciegamente en una solicitud de cotización.
Tarjeta de entrada de uso previsto
- Función del dispositivo y jurisdicción del mercado
- Contacto directo o indirecto con el paciente
- Ruta de contacto con tejido, fluido o gas
- Exposición limitada, prolongada o a largo plazo
- Ciclo de vida de un solo uso o reutilizable
- Método de esterilización y ciclos máximos validados
- Población de pacientes conocida o riesgos relacionados con el uso
El proveedor de componentes no debería prometer que un certificado de análisis genérico cumple con todos los requisitos porque el fabricante del dispositivo terminado es propietario de la estrategia de seguridad biológica. Un proveedor de componentes puede proporcionar material y procesar evidencia de un material para aplicaciones médicas, muestras representativas y soporte de control de cambios, pero no debe prometer que un certificado genérico cumpla con todas las aplicaciones.
La gestión de riesgos también puede justificar un camino de evidencia más estrecho cuando un marco oficial lo permite explícitamente; La “evaluación de dispositivos terminados” no significa que todos los proyectos necesiten el mismo nuevo programa de prueba. Por el contrario, los componentes de la ruta del gas pueden plantear preguntas sobre exposición a la inhalación abordadas por la serie ISO 18562, mientras que las superficies en contacto directo permanecen dentro del marco ISO 10993. Confirmar la edición actual y su reconocimiento o estado de transición en cada mercado objetivo. Alcance de ISO 18562-1:2024
El paquete de evidencia también debe abordar las necesidades de durabilidad, resistencia química, temperaturas extremas y luz ultravioleta. Estas propiedades del material ayudan a detectar candidatos, pero no reemplazan la evaluación biológica ni los protocolos de prueba funcional.
Cree un paquete de evidencia de cuatro carriles antes de seleccionar una silicona
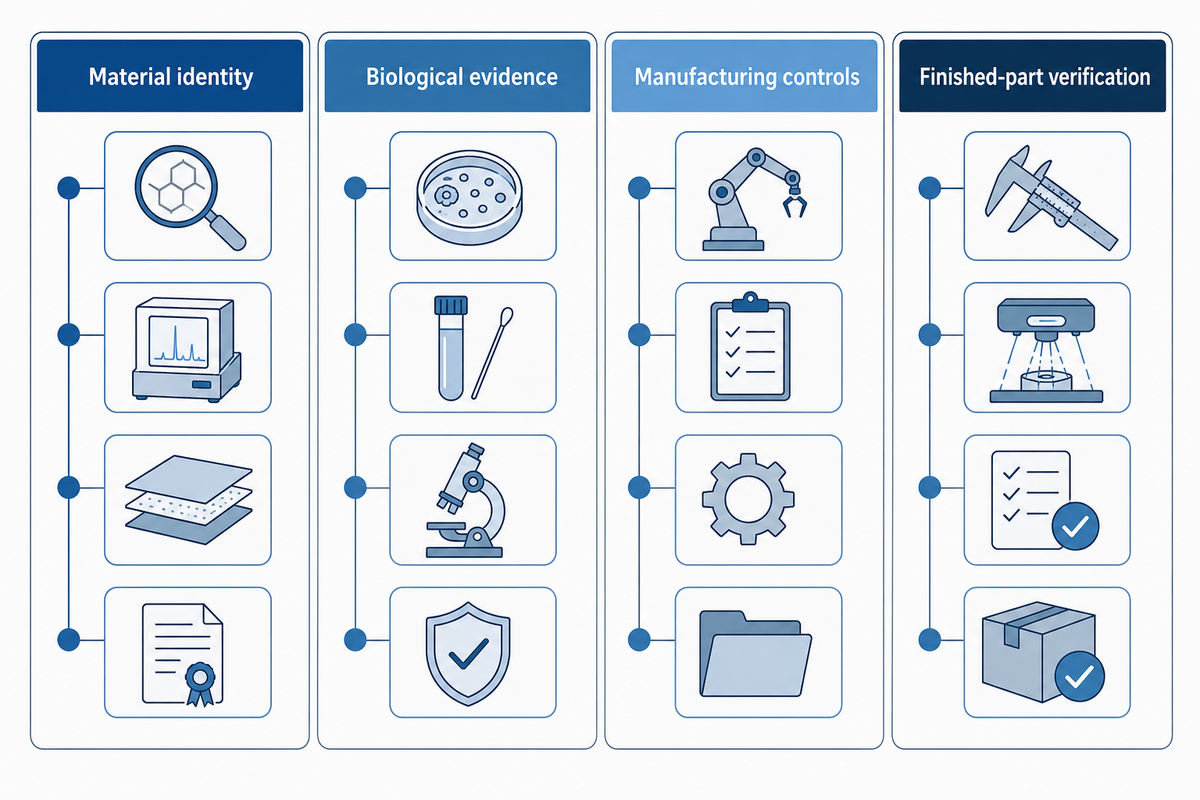
Un buen paquete de evidencia separa cuatro carriles para proporcionar lo que está probado y lo que sigue siendo una suposición. Esta estructura ayuda a disciplinar la comparación de proveedores de silicona.
| Categoría de evidencia | Registros para revisar | Decisión que apoya |
|---|---|---|
| Identidad material | Grado exacto, proveedor, sistema de curado, pigmento, aditivos, declaración y certificado de lote | ¿Es el compuesto suministrado el que se evaluó? |
| Evidencia biológica | Estándar de prueba, criterios de valoración, preparación de la muestra, condiciones de extracción, laboratorio y fecha del informe | ¿El alcance de la prueba es relevante para el contacto planificado? |
| Controles de fabricación | Parámetros de moldeo, postcurado, limpieza, controles de contaminación, inspección y embalaje | ¿el proceso está controlado y reproducible? |
| Verificación de piezas terminadas | Configuración representativa, esterilización, envejecimiento, pruebas funcionales y evaluación de riesgos | ¿La evidencia sigue la configuración real del dispositivo? |
| Control de cambio de materiales | Avisos de proveedores, revisiones de formulación, pigmentos, aditivos y reglas de sustitución | ¿qué cambios requieren reevaluación? |
| Validación de procesos | Ventana de parámetros, equipos, herramientas y registros posteriores a la curación aprobados | ¿puede la ruta de moldeo seguir siendo repetible? |
| Control de limpieza | Entorno de manipulación, método de limpieza, embalaje y criterios de aceptación | ¿Se controlan los riesgos de contaminación al nivel definido? |
| Liberación del lote | Certificado, resultado de inspección, estado de desviación y seguimiento de envío | ¿Se puede vincular cada lote entregado a su evidencia? |
| Verificarea ciclurilor de viață | Ciclos de esterilización, envejecimiento, pruebas funcionales y retroalimentación de quejas | ¿El rendimiento sigue siendo aceptable durante la vida reclamada? |
USP describe pruebas de reactividad biológica para polímeros y elastómeros. Un resultado puede ser evidencia material valiosa, pero el alcance de la prueba del capítulo no es idéntico a una evaluación específica del dispositivo bajo el marco ISO 10993. El vista previa oficial del capítulo de la USP debe leerse para saber qué cubre realmente la prueba.
Un buen expediente de proveedor hace visible el alcance. Nombra la formulación y el color del artículo probado, indica si las muestras fueron moldeadas o preparadas de otro modo y describe las condiciones de procesamiento, extracción y esterilización. Un certificado sin ese contexto es más difícil de conectar con el componente terminado.
Los adhesivos, rígidos y conjuntos de contacto fluido en dispositivos médicos de silicona justifican una revisión de la interfaz completa. Un adhesivo de silicona o un sobremolde de silicona pueden proporcionar componentes adicionales o modos de falla que no se abordan en el informe del material de silicona base.
Haga coincidir la forma del material y el proceso de moldeo con la pieza
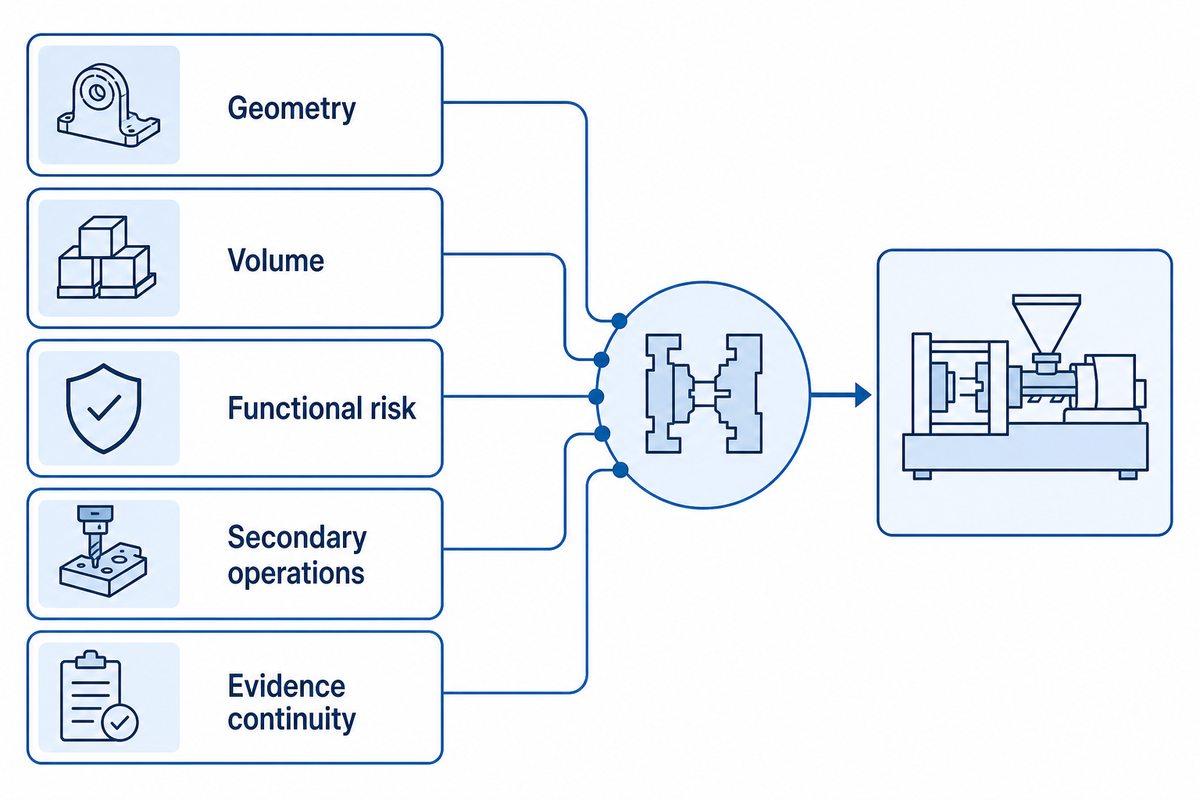
La evidencia debería dirigir la selección de materiales y procesos. El caucho de silicona líquido suele combinarse con Moldeo por inyección LSR para piezas repetibles de gran volumen, funciones excelentes y manejo automatizado. El caucho de alta consistencia puede ser adecuado moldeo por compresión de silicona y otras geometrías. Sobremoldeo puede integrar silicona con un inserto rígido, al mismo tiempo que agrega riesgos de interfaz y adhesión que requieren verificación.
En terminología común, el moldeo LSR es un moldeo por inyección de líquido para un termoestable de dos partes, y HCR tiende a utilizar diferentes técnicas de moldeo. El moldeo por inyección de silicona puede soportar piezas moldeadas complejas, pero la fabricación de moldes de silicona, el diseño de puertas, la ventilación y el proceso de curado deben desarrollarse en torno al compuesto y la geometría reales.
| Factor de decisión | Preguntas para el equipo |
|---|---|
| Geometría | ¿hay paredes delgadas, socavados, microcaracterísticas, cierres o superficies de sellado? |
| Volumen | ¿la demanda esperada justifica el moldeo por inyección automatizado y las herramientas dedicadas? |
| Riesgo funcional | ¿qué dimensiones, superficies, condiciones de inflamación y propiedades mecánicas son críticas? |
| Operaciones secundarias | ¿la pieza se curará, limpiará, unirá, imprimirá, ensamblará o empaquetará posteriormente? |
| Continuidad de la evidencia | ¿Se puede representar el proceso elegido en muestras de prueba biológicas y funcionales? |
No convierta la capacidad publicada de un proveedor en una regla de diseño universal. El espesor de la pared, la tolerancia, la dureza y los límites de flash dependen de la formulación, la geometría de la pieza, el concepto de la herramienta, el método de medición y la ventana del proceso validada. El muestreo demostrado para el diseño puede abordar esas necesidades.
Términos como inyección de silicona de alta calidad o capacidades de moldeo avanzadas no son requisitos mensurables. Para componentes moldeados de silicona personalizados, reemplácelos con características de dibujo, métodos de inspección, criterios de superficie y controles de proceso documentados. Documente estos requisitos en dibujos, controles de proceso y evidencia de respaldo.
Planifique la evaluación biológica alrededor del dispositivo terminado
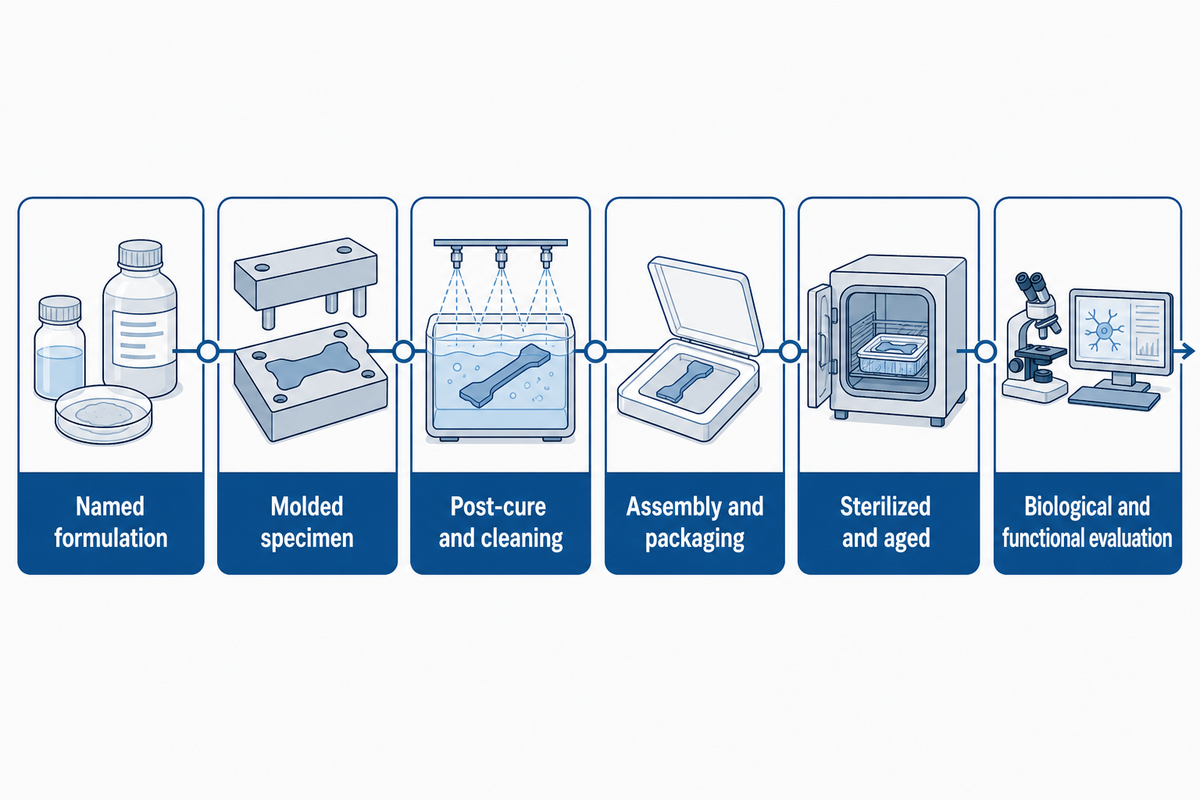
Una hoja de datos de materia prima (RMDS) puede respaldar una evaluación biológica, pero es posible que no cierre la evaluación. Los pigmentos y coadyuvantes de procesamiento pueden cambiar la composición. Los residuos del moldeo y el poscurado pueden permanecer en la pieza. La limpieza puede alterar o eliminar residuos; la unión y el ensamblaje pueden agregar interfaces; El embalaje, el envejecimiento y la esterilización pueden alterar lo que encuentra el paciente.
La guía FDA recomienda que un artículo de prueba sea representativo del dispositivo final, incluidas las propiedades químicas, físicas y superficiales relevantes y los mismos procesos de fabricación y esterilización. Este es el puente de evidencia del material a la pieza terminada: cada transformación necesita evidencia de que está cubierta o una justificación documentada de por qué no cambia la evaluación. Guía FDA sobre ISO 10993-1 y artículos de prueba representativos
Puente de evidencia de material a pieza terminada
Formulación nombrada → muestra moldeada → poscurado y limpieza → ensamblaje y embalaje → configuración esterilizada/envejecida → evaluación biológica y funcional
Construya una matriz de muestra temprano. Identifique los colores y paquetes de aditivos del peor de los casos y considere la cantidad máxima de procesamiento relevante. Identifique cualquier superficie que esté en contacto con el paciente o la ruta del fluido. Si se utiliza un cupón en lugar de una pieza terminada, documente por qué su composición, superficie, historial de fabricación y índice de extracción son representativos.
Esto es especialmente importante cuando se promueve un material de elección para muchas aplicaciones. La muestra de prueba aún debe representar la ruta de diseño y fabricación, incluidos los aditivos, el poscurado, la limpieza y cualquier operación que cambie la superficie de contacto.
Verifique la compatibilidad de esterilización en la configuración real
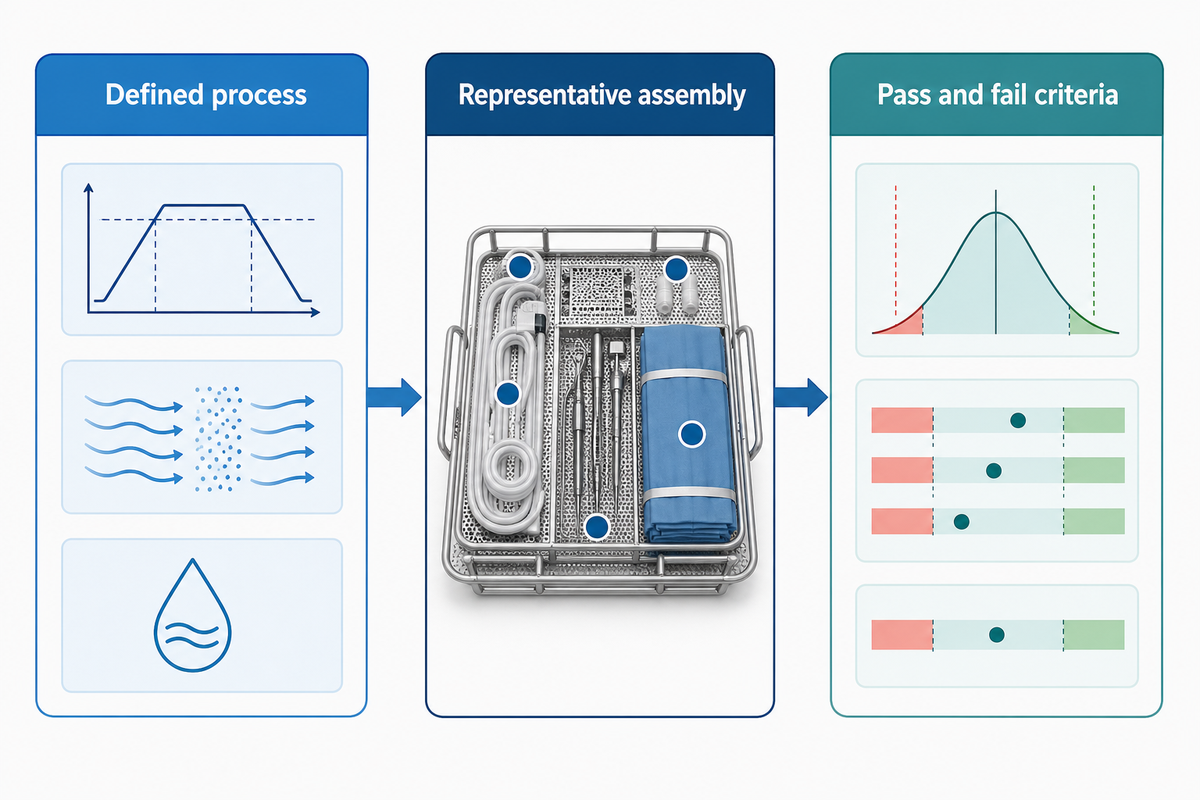
“Autoclavable” no es una afirmación de ingeniería completa. Otros elementos, como la naturaleza del vapor, los ciclos, la dosis y el nivel de envejecimiento y uso, afectan la respuesta del componente.
Los criterios de aceptación deben definirse antes de realizar pruebas del método a emplear. Los criterios de aceptación pueden ser dimensionales, visuales, de dureza o tracción, sellado o compresión, unión, condición o función del dispositivo. Para un producto reutilizable, se necesita una justificación del número máximo de ciclos de limpieza y esterilización, o criterios de final de vida basados en el rendimiento.
La exposición a métodos como el autoclave no se puede reducir a un nombre químico. Incluso cuando la silicona es conocida por su estabilidad, la elección preferida depende del ensamblaje, la condición de uso y el rendimiento verificado después del ciclo especificado.
Un estudio revisado por pares de muestras médicas de silicona particulares informó cambios en las propiedades mecánicas y superficiales medidas a lo largo de ciclos de procesamiento repetidos. El diseño de ciclos repetidos es evidencia de que se puede estudiar la exposición repetida, no un límite de ciclo seguro duro y rápido en cada pieza de silicona. (Estudio de silicona de ciclo repetido)
Evite esta especificación: “La silicona debe resistir el autoclave”
Utilice esto en su lugar: Nombra el proceso de esterilización, los parámetros del ciclo, los ciclos máximos, la condición de envejecimiento, el ensamblaje representativo, las propiedades medidas y los criterios de aprobación/rechazo.
Utilice esto en su lugar: Nombra el proceso de esterilización, los parámetros del ciclo, los ciclos máximos, la condición de envejecimiento, el ensamblaje representativo, las propiedades medidas y los criterios de aprobación/rechazo.
Preserve una cadena de continuidad de evidencia desde el lote hasta la parte liberada
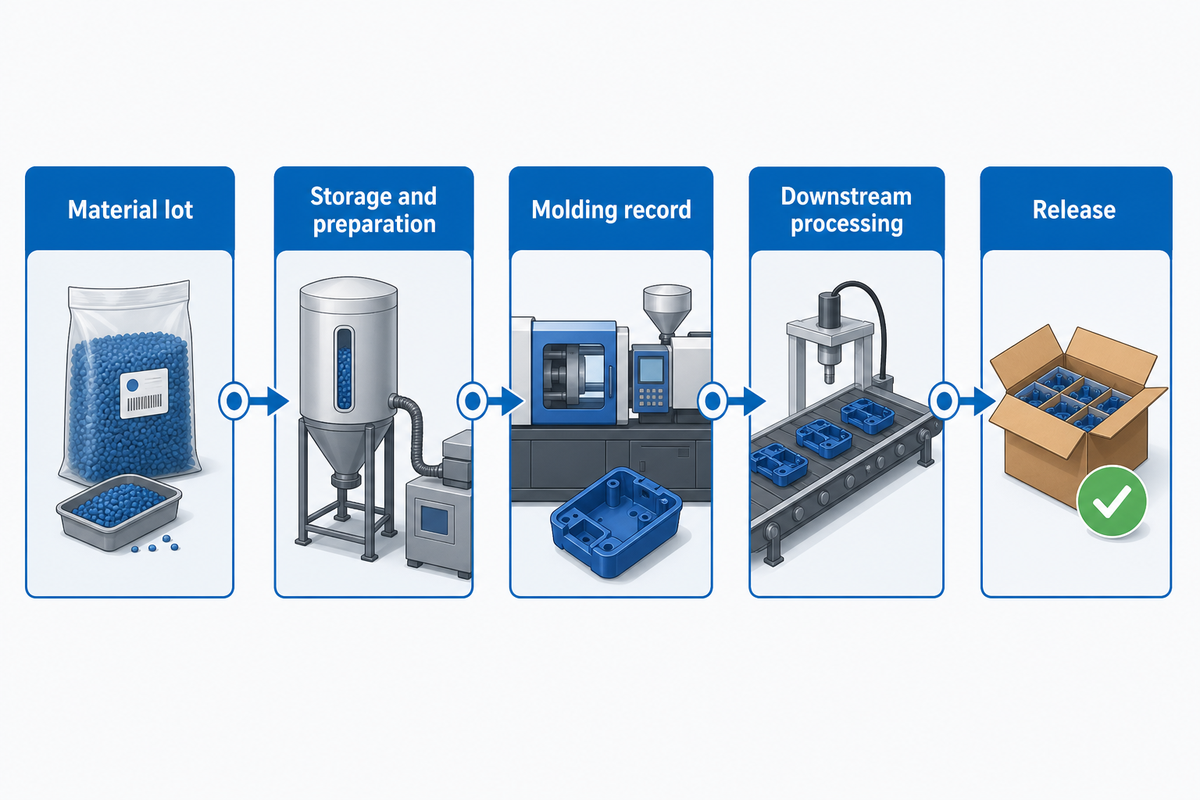
La trazabilidad convierte un conjunto de documentos en control de producción. La cadena debe conectar el material recibido a la pieza liberada, mostrando al mismo tiempo qué proceso aprobado y registros de inspección se aplican.
- Lote de material: proveedor, grado exacto, lote o lote, certificado, pigmento y estado de vida útil.
- Almacenamiento y preparación: condiciones de almacenamiento, controles de mezcla o medición, manipulación y prevención de contaminación.
- Registro de moldeo: identificador de herramienta, máquina o proceso, ventana de parámetro aprobada, registro de operador o sistema y no conformidades.
- Procesamiento posterior: historial de postcurado, limpieza, pegado, montaje, inspección y embalaje.
- Lanzamiento: resultados de inspección, desviaciones, disposición, cantidad y enlace de envío.
El control de cambios protege esa continuidad. El cambio puede afectar muchos aspectos del producto, desde su formulación hasta el empaque e incluso el procesamiento posterior al curado. La respuesta puede variar desde una actualización del registro hasta una recalificación específica o una reevaluación de riesgos más amplia.
Por lo tanto, un fabricante de silicona debe comprender que los diferentes tipos de silicona, incluido el caucho de silicona de calidad médica y la silicona de calidad alimentaria, se distinguen por los materiales y la evidencia, no por su apellido.
Para la fabricación de dispositivos en EE. UU., el Reglamento del Sistema de Gestión de Calidad del FDA entró en vigor el 2 de febrero de 2026 y alinea el marco más estrechamente con la norma ISO 13485. Los deberes dependen del papel regulatorio y la jurisdicción de cada organización, por lo que no se debe describir que un moldeador de componentes conlleva todas las obligaciones. del fabricante legal. La regla enfatiza el uso de proveedores basados en riesgos y controles de producción. Regla final de la QMSR
Califique como proveedor de piezas de silicona médica
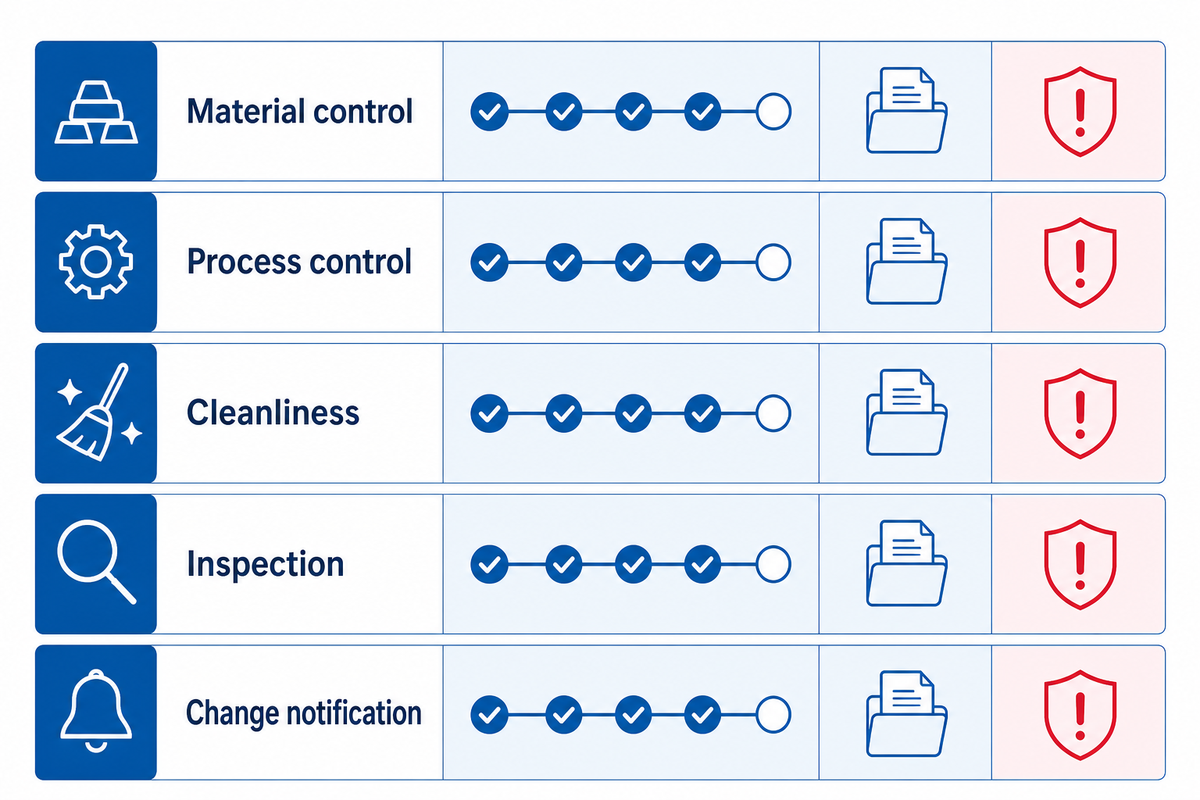
La calificación del proveedor debe evaluar el acceso a la evidencia y la disciplina del proceso, no la garantía de un reclamo de ventas. Se debe exigir a los candidatos que vinculen sus respuestas a la formulación específica, la ruta de fabricación y la configuración de piezas bajo examen.
Para la fabricación de dispositivos médicos, la comparación útil es entre controles documentados más que entre amplitud promocional. Pregunte cómo el proveedor mantiene la coherencia de la fabricación de moldes de silicona mediante inspección y cómo admite la validación de la aplicación médica prevista.
| Área de revisión | Pruebas para solicitar | Bandera roja |
|---|---|---|
| Control de materiales | Política aprobada de grado, proveedor, trazabilidad de lotes, almacenamiento y sustitución | “Se puede utilizar material ”equivalente” sin previo aviso |
| Alcance de la prueba | Informe completo o resumen utilizable con detalles de muestra y método | Solo título del certificado, sin contexto de muestra |
| Control de procesos | Controles definidos de moldeo y post-curado, soporte de validación y registros | Las condiciones críticas se tratan como preferencia del operador |
| Limpieza | Manipulación, medio ambiente, limpieza y controles de embalaje adecuados al riesgo | “Limpio” se expresa sin método ni criterio de aceptación |
| Inspección | Método de medición, plan de muestreo, equipo calibrado y proceso de disposición | Se promete una tolerancia antes de revisar el método y la geometría |
| Cambiar notificación | Activadores definidos, período de notificación, ruta de revisión y retención de registros | Pueden ocurrir cambios de material o proceso sin la revisión del cliente |
Una vez definidos los requisitos de evidencia y producción, Engelhardt piezas de silicona personalizadas la capacidad se puede evaluar comercialmente a continuación. Esto ayuda a mantener el enfoque de la guía en la selección y validación de piezas mientras la página del producto se encarga de las discusiones sobre la fabricación y el proyecto.
Convertir los requisitos en una solicitud de cotización y un plan de validación
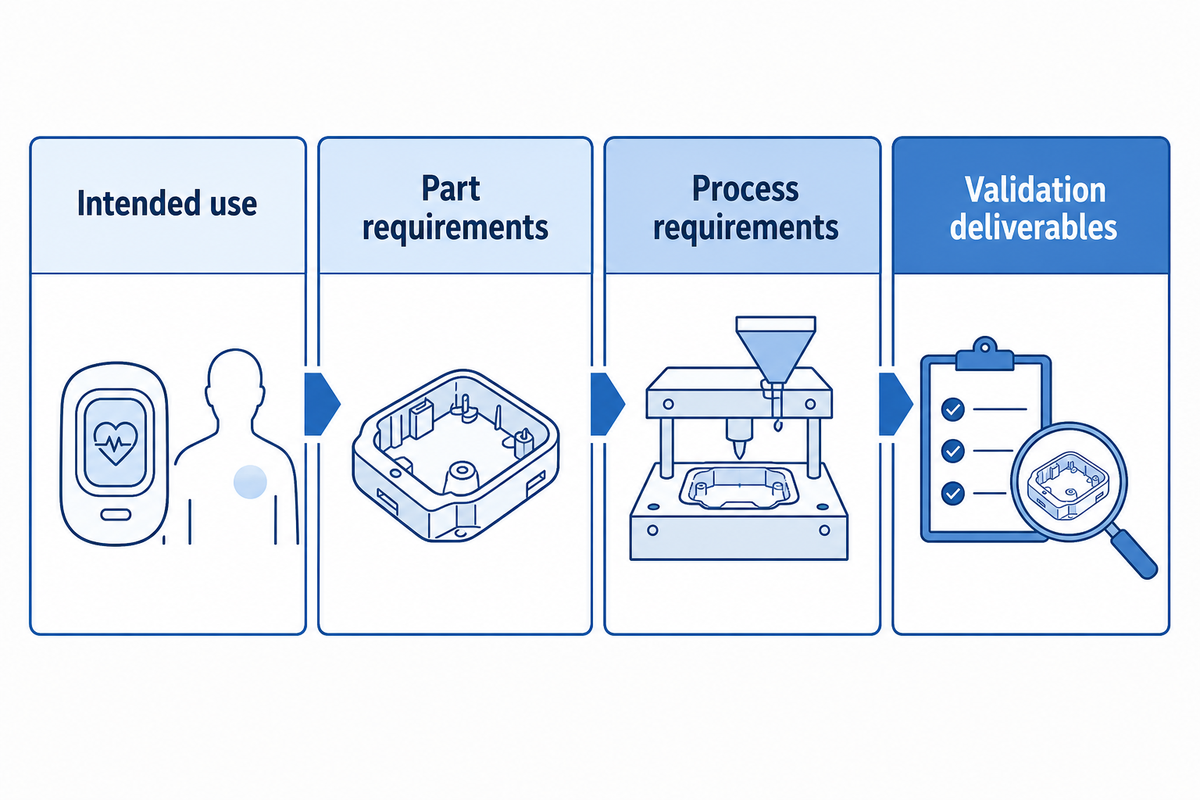
Una solicitud de cotización bien elaborada debería indicar la propiedad. Proporciona al moldeador información suficiente para identificar los riesgos del material y del proceso sin necesidad de que el proveedor haga las afirmaciones reglamentarias del dispositivo terminado.
Utilice el sitio lista de verificación de preparación para RFQ de piezas de silicona estructurar el traspaso comercial tras el escrito de prueba.
Si bien la solicitud de cotización puede capturar el mercado previsto de dispositivos médicos y una variedad de aplicaciones, debería limitarlas al programa real. Esto evita que se utilicen silicona de grado médico, silicona blanda o caucho de silicona de platino como requisitos funcionales indefinidos.
Lista de verificación de evidencia de RFQ de silicona médica
- Función del dispositivo, mercados objetivo, ruta de contacto con el paciente y duración del contacto
- Dibujo, dimensiones críticas, superficies de sellado y métodos de inspección
- Especificaciones de dureza, forma de silicona, aditivos, sustancias prohibidas y color.
- Necesidades de ruta de moldeo, insertos, pegado, postcurado, limpieza y embalaje
- Método de esterilización, definición del ciclo, condición de envejecimiento y criterios de aceptación
- Declaraciones de materiales, informes de pruebas, certificados, registros de lotes y muestras
- Entregables de validación, evidencia de capacidad, registros de inspección y período de retención
- Activadores de notificación de cambios y responsabilidades de aprobación
El equipo del dispositivo es propietario de las declaraciones de uso previsto, el plan de evaluación biológica, la gestión general de riesgos y las presentaciones de mercado, mientras que el proveedor es responsable de la identidad precisa del material, la fabricación controlada, los registros de componentes rastreables, la inspección acordada y la notificación de cambios.
El plan de validación resultante debe indicar qué se probará, qué configuración representa el peor de los casos, cuándo se fabrican las muestras, quién aprueba las desviaciones y qué evidencia se requiere antes del lanzamiento de la producción.
Preguntas frecuentes
¿qué califica a la silicona como grado médico?
La frase generalmente apunta a una formulación de silicona controlada con documentación o pruebas relevantes para el uso en atención médica, pero no es una certificación universal de piezas terminadas. La calificación se basa en evidencia vinculada al grado específico, el historial de fabricación, el uso previsto, el contacto con los pacientes y la duración de dicho contacto. Sea específico sobre lo que se probó, el artículo de prueba, las condiciones de la prueba y cómo la evidencia se refiere al componente suministrado.
¿es la silicona de grado médico lo mismo que la silicona de grado alimenticio?
No. El cumplimiento de un producto con los requisitos de contacto con alimentos y la evaluación biológica del dispositivo médico abordan diferentes usos y situaciones regulatorias. Una declaración de contacto con alimentos no significa automáticamente contacto con el paciente, y un reclamo de material médico no significa automáticamente cumplimiento de cada situación de contacto con alimentos. Evaluar los requisitos de jurisdicción, exposición, formulación, procesamiento y producto terminado por separado.
¿la USP Clase VI reemplaza la evaluación ISO 10993?
No. USP y la serie ISO 10993 tienen diferentes alcances y marcos. Un resultado USP Clase VI puede ser evidencia material de respaldo útil, pero por sí solo no completa la evaluación biológica de un dispositivo terminado. El uso previsto, el tipo y duración del contacto, el procesamiento, la esterilización y la evaluación de riesgos del dispositivo determinan qué evidencia adicional es apropiada.
¿la silicona curada con platino es siempre de grado médico?
El curado con platino no describe la química utilizada para reticular la silicona, no un estado de grado médico universal. Los compradores aún necesitan evidencia documentada para la formulación específica, los controles de fabricación, la limpieza, la evaluación biológica, la trazabilidad, la ruta de esterilización y el uso previsto de la pieza terminada.
¿se pueden esterilizar en autoclave piezas de silicona médica?
Algunas formulaciones y diseños de piezas de silicona pueden resistir la esterilización por vapor, pero esto no debe asumirse en todos los casos. Verifique la formulación, el diseño, el ensamblaje, el embalaje, las condiciones del ciclo, el número de ciclos, el envejecimiento, la estabilidad dimensional y mecánica y el rendimiento funcional del dispositivo. Los datos de los proveedores pueden resultar útiles para desarrollar un plan; una prueba de configuración representativa debería respaldar la decisión final.
¿Qué documentos debería solicitar un comprador a una moldeadora de silicona?
Solicite declaraciones de identidad de materiales e informes de pruebas relevantes, certificados de lote o registros de trazabilidad, controles de curación acordados, resultados de inspección, registros de limpieza y embalaje, controles de no conformidad y términos de notificación de cambios. Luego verifique que cada registro identifique la formulación, el color, el proceso, el lote de producción y la pieza terminada que debe soportar.
¿una materia prima de calidad médica hace que la pieza terminada cumpla con las normas?
No. El moldeo, los pigmentos o aditivos, el poscurado, la limpieza, el ensamblaje, el empaque, la esterilización, el envejecimiento y el uso previsto pueden cambiar la evidencia necesaria, por lo que la configuración final debe evaluarse según su propio riesgo y requisitos de aplicación en toda la esterilización seleccionada y configuración de embalaje.
Un marco de decisión práctico
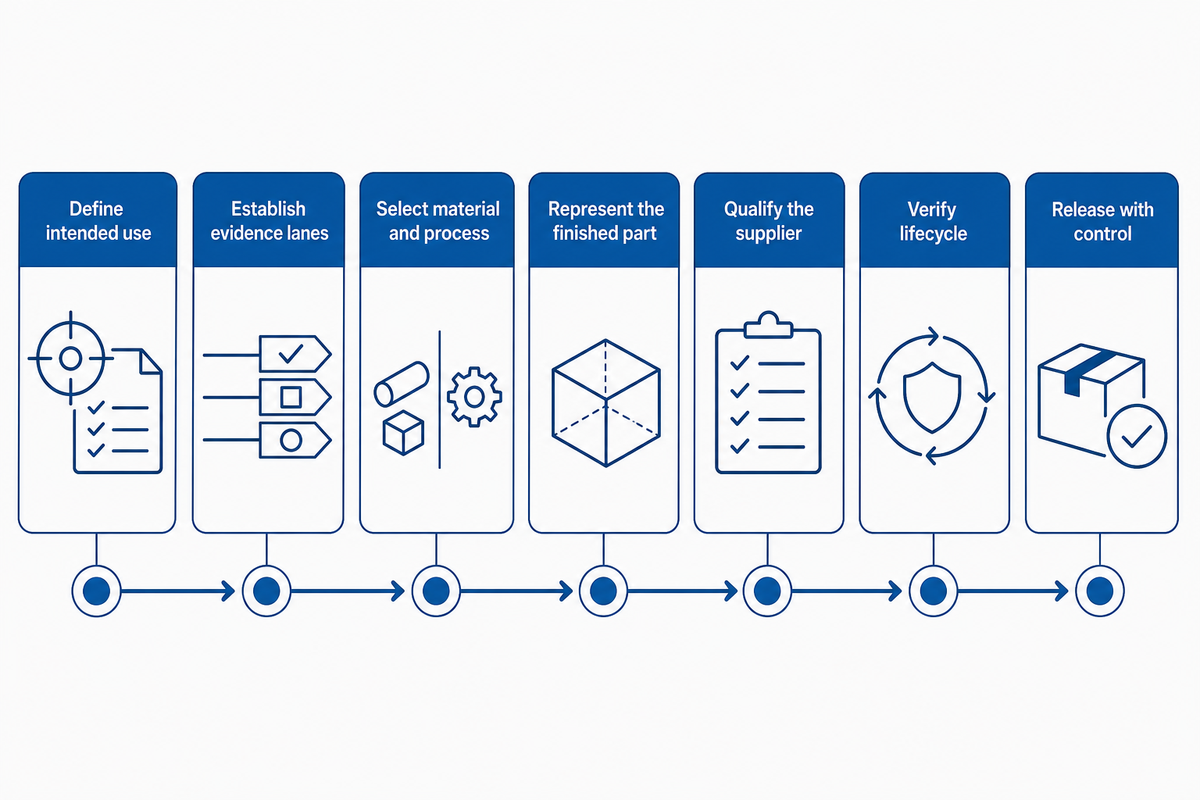
Proceder con el proyecto de la siguiente manera: definir el uso previsto y el contacto; establecer los cuatro carriles de evidencia; preseleccionar materiales y procesos potenciales; determinar qué representa la pieza terminada; calificar al proveedor; verificar esterilización y envejecimiento; y liberación para control de producción.
Si existe una brecha y no se ha resuelto, no la cierre con una etiqueta engañosa; el Marco de biocompatibilidad de FDA evalúa el dispositivo terminado en lugar de aprobar un material de forma aislada. Identificar la decisión faltante y su propietario; Solicitar evidencia que cubra el alcance del componente médico de silicona real.
Referencias y fuentes
- US FDA: Conceptos básicos de biocompatibilidad
- Página estándar oficial ISO 10993-1:2025
- USP Pruebas de Reactividad Biológica, In Vivo
- Guía de US FDA sobre ISO 10993-1 y evaluación biológica
- Registro Federal: Dispositivos Médicos; Modificaciones al Reglamento del Sistema de Calidad
- Estudio revisado por pares de ciclos de procesamiento repetidos para muestras médicas de silicona